

Validierung nach GAMP 5.
GAMP 5 ist der maßgebliche ISPE-Leitfaden für die risikobasierte Validierung computergestützter Systeme im GxP-Umfeld. Seine Second Edition (2nd Edition) erschien im Juli 2022. Die neuen Leitlinien und Entwürfe beschreiben Dauerbeleuchtung statt Blitzlicht: fortlaufende Verifizierung im Betrieb, so PI 006-4, das Annex-15-Konzeptpapier und der Annex-22-Entwurf. GAMP 5 hat diesen Mechanismus in den Genen. Change Control, periodische Bewertung, Incident- und Problem-Management halten den validierten Zustand über den ganzen Lebenszyklus. Als Teil des Kernteams der 2nd Edition wenden wir dieses Lebenszyklusprinzip auf CSV sowie die Qualifizierung von Anlagen und Validierung von Prozessen an.
Die Referenz für computergestützte Systeme.
Der GAMP-5-Leitfaden bietet einen praxisnahen Rahmen, in dem konforme, für ihren Verwendungszweck geeignete computergestützte Systeme effizient entstehen. Sein risikobasierter Ansatz auf Basis skalierbarer Spezifikation und Verifizierung hat sich für Systeme jeder Größe bewährt.
Was ist neu in der GAMP 5 2nd Edition?
GAMP 5, zweite Auflage 2022 (2nd Edition), behält Rahmen, Schlüsselkonzepte und das an ICH Q9 ausgerichtete Qualitätsrisikomanagement bei. Die Hinweise zur Anwendung in der Praxis wurden aktualisiert, und die Gewichtung hat sich verschoben: Patientensicherheit und Produktqualität stehen vor Compliance, kritisches Denken wird ausdrücklich hervorgehoben. Dass der Lebenszyklus nicht linear sein muss, unterstreicht die 2nd Edition stärker als die Erstausgabe; iterativer und agiler Entwicklung widmet sie einen eigenen Anhang. Neue Anhänge behandeln kritisches Denken, IT-Infrastruktur im eigenen Haus und bei externen Anbietern, Softwarewerkzeuge im Lebenszyklus, Blockchain sowie KI und Machine Learning. Überarbeitet sind Planung und Berichte für SaaS-Lösungen, die Bewertung von Cloud-Anbietern, Anforderungen und Tests mit Werkzeugunterstützung sowie die Übergabe in den Betrieb. Der Leitfaden lässt zu, dass Aufzeichnungen aus automatisierten Werkzeugen die formale Spezifikations- und Testdokumentation ersetzen. Dabei wendet er die Konzepte der Computer Software Assurance aus dem Case-for-Quality-Programm der FDA an.
Wie läuft eine GAMP-5-Validierung?
Eine GAMP-5-Validierung folgt dem Lebenszyklusmodell des Leitfadens mit vier Phasen: Konzept, Projekt bis zum Go-live, Betrieb und Stilllegung. In der Konzeptphase laufen die vorbereitenden Maßnahmen, damit sich im Projekt der Kontext nicht mehr verschiebt und keine Aufgaben aus früheren Phasen parallel nachgeholt werden müssen. Im Projekt folgen Planung, Spezifikation, Konfiguration oder Entwicklung, Verifizierung und Freigabe, wobei Umfang und Tiefe nach Risiko, Komplexität und Neuheit skalieren. Im Betrieb halten Change Control, Incident- und Problem-Management, Konfigurationsmanagement und periodische Bewertung den validierten Zustand aufrecht. Die GAMP 5 2nd Edition fordert dabei kritisches Denken ein. Belegt werden muss am Ende, dass das System für seinen Intended Use geeignet ist und valide betrieben werden kann.
| Phase | Was geschieht |
|---|---|
| Konzept | Der Fachbereich leitet Bedarf und Intended Use aus seinem Prozess ab; erste Risikobetrachtung und Grundsatzentscheidung über Lösungsweg und Lieferanten. |
| Projekt | Planung, Spezifikation, Konfiguration bzw. Entwicklung, Verifizierung und Freigabe werden risikobasiert skaliert; Lieferantenleistungen werden bewertet und genutzt statt wiederholt. |
| Betrieb | Die längste Phase: Change Control und Konfigurationsmanagement, periodische Bewertung sowie Incident- und CAPA-Prozesse halten den validierten Zustand aufrecht. |
| Stilllegung | Geordneter Rückzug: Datenmigration oder -archivierung nach Aufbewahrungspflichten. Die Aufzeichnungen bleiben über die Systemlebensdauer hinaus lesbar und verfügbar. |
Das V-Modell beschreibt Spezifikation und Verifizierung und ordnet jeder Spezifikationsebene die zugehörige Prüfung zu. Es deckt genau eine Phase ab, das Projekt; Konzept, Betrieb und Stilllegung kommen darin nicht vor. Das V-Modell sitzt innerhalb des Lebenszyklus, ist aber nicht der Lebenszyklus. Der Leitfaden selbst hat das früh nachvollzogen. Schon die Erstausgabe (2008) nahm das klassische V-Diagramm zurück, weil das V zu oft als linearer Wasserfall fehlgelesen wurde. Die 2nd Edition führt die generische Darstellung von Spezifikation und Verifizierung fort. Dieselbe Logik lässt sich auf iterative, agile Ansätze anwenden. Dort wird sie inkrementell durchlaufen.
Was das System erzeugt, folgt dem ältesten Muster der IT: Eingabe, Verarbeitung, Ausgabe. Eine Funktion macht aus Eingangsdaten Ausgangsdaten; die Summe der Funktionen ist das System. Seine Ausgaben sind elektronische Aufzeichnungen und Signaturen. Sie unterliegen 21 CFR Part 11 und Annex 11, und ihr regelkonformes Entstehen wird im validierten System mit nachgewiesen. Annex 11 gehört dem GMP-Regelwerk an. Das Prinzip gilt im gesamten GxP-Spektrum, in der klinischen Forschung etwa über ICH E6(R3) und die EMA-Guideline computerised systems.
Was gehört zu einer GAMP-5-Validierung?
Eine GAMP-5-Validierung besteht aus einer Kette von Nachweisen. Sie beginnt in der Konzeptphase und schließt das Projekt mit dem Validierungsbericht ab. Jedes Glied beantwortet eine Frage, die ein Inspektor später stellen wird, etwa wofür das System gedacht ist, welche Risiken gesehen wurden, wie geprüft wurde und wer freigegeben hat. Acht Schritte liefern den Kern dieser Nachweise. Wie tief jeder Schritt geht, bestimmt das Risiko. Die Kette endet nicht mit der Freigabe. Jede spätere Änderung am System durchläuft sie erneut, im Umfang der Änderung. Die periodische Bewertung stellt fest, ob die Nachweise noch zum betriebenen System passen. Wer die Nachweise im Betrieb fortschreibt, hält den validierten Zustand, den GAMP 5 als Ziel der Betriebsphase beschreibt.
Der Risikoprozess hinter dem Nachweis.
Innerhalb der Phasen steuert das Qualitätsrisikomanagement, wofür Nachweise entstehen und wie tief sie gehen. Den systematischen Prozess dafür beschreibt ICH Q9. GAMP 5 übersetzt ihn für computergestützte Systeme in fünf Stufen:
- 1
Initiale Risikobewertung
Erste Einschätzung des Systems im Prozesskontext: Welchen Einfluss hat es auf GxP-relevante Abläufe? Welchen Impact-Level hat das System insgesamt?
- 2
Relevante Funktionen identifizieren
Welche Funktionen berühren Patientensicherheit, Produktqualität oder Datenintegrität? Die Prüftiefe richtet sich nach dem Risiko dieser Funktionen.
- 3
Funktionale Risikobewertung & Kontrollen
Für jede dieser Funktionen werden Fehlerszenarien ermittelt und bewertet. Aus der Bewertung leitet das Validierungsteam technische, prozessuale oder organisatorische Kontrollmaßnahmen ab.
- 4
Kontrollen umsetzen & verifizieren
Die Maßnahmen werden implementiert und nachvollziehbar verifiziert, rückverfolgbar bis zur Anforderung, die sie absichern.
- 5
Periodisch überprüfen
Risiken und Kontrollen werden im Betrieb regelmäßig bewertet und bei Bedarf angepasst.
Software-Kategorien: Kontinuum, keine Checkliste.
Die GAMP-Kategorien ordnen Software nach Art und Individualisierungsgrad; dahinter stehen zwei kausale Größen: Neuheit und Komplexität. Je mehr Individualität das regulierte Unternehmen verlangt, desto weiter entfernt es sich vom Standard der Software. Die bewertbare Vorleistung des Lieferanten deckt dann weniger vom nötigen Nachweis ab, und der eigene Anteil wächst.
| Kategorie | Was daraus folgt |
|---|---|
| 1 · Infrastruktur-SoftwareBetriebssysteme, Datenbanken, Middleware | Etabliert und breit im Einsatz, also geringe Neuheit. Infrastruktur wird kontrolliert betrieben und qualifiziert. Eine Validierung der einzelnen Komponenten sieht GAMP 5 für diese Kategorie nicht vor. |
| 3 · Standardproduktenicht konfiguriert, „wie gekauft“ | Der Nachweis stützt sich auf die bewertete Vorleistung des Lieferanten und auf die eigene Verifizierung gegen die Anforderungen des regulierten Unternehmens. |
| 4 · Konfigurierte ProdukteLIMS, MES, eQMS, ERP | Die Konfiguration ist der neue, unerprobte Teil. Der Nachweis konzentriert sich auf die Konfiguration und auf die abgebildeten Prozesse. |
| 5 · IndividualentwicklungEigenentwicklung, individueller Code | Bei maximaler Neuheit liegt keine bewertbare Vorleistung vor. Den vollständigen Nachweis von der Spezifikation bis zum Test erbringt der Betreiber, unterstützt durch seinen Lieferanten. |
Die 2nd Edition stellt klar, dass die Kategorien ein Kontinuum bilden. Reale Systeme mischen Komponenten mehrerer Kategorien. Ein MES etwa enthält Anteile der Kategorien 3, 4 und 5 zugleich. Und die Kategorie ist nur ein Skalierungsfaktor neben GxP-Impact, Komplexität und Neuheit. Wer die Kategorie als Checkliste für die Validierung liest, verfehlt das Risiko. Die Verbreitung eines Produkts spielt dabei eine eigene Rolle: Je mehr Anwender eine Standardfunktion nutzen, desto mehr liegt dem Lieferanten selbst daran, diesen Standard fehlerfrei zu halten. Ein Fehler darin ist unmittelbar ein Reputationsschaden. In den Nachweis geht aber nur ein, was der Lieferant als bewertbare Vorleistung vorlegt. Richtig angewendet macht GAMP 5 die Validierung damit effizient. Die Anforderungen sind prüfbar formuliert und die Entscheidungen risikobasiert begründet. Genutzt werden die Vorleistung des Lieferanten, gezielte Tests und Werkzeuge. Der Aufwand landet dort, wo das Risiko ist.
Häufige Fragen zur GAMP-5-Validierung.
Nein. EU GMP Annex 11 verlangt die Validierung ausdrücklich. 21 CFR Part 11 setzt ein validiertes System voraus, damit elektronischen Aufzeichnungen und Signaturen vertraut werden kann. GAMP 5 ist kein Regelwerk. Der Leitfaden beschreibt, wie die Industrie diesen Nachweis risikobasiert führt. Die CSA-Guidance der FDA nennt in der geltenden Fassung (02/2026) die 2nd Edition als eine Orientierungsquelle für Testmethoden.
Risikobasiert. Die 2nd Edition ermutigt neben skriptbasierten Tests ausdrücklich zu explorativem und nicht skriptbasiertem Testen sowie zu Testautomatisierung. Elektronische Aufzeichnungen aus Werkzeugen dürfen an die Stelle formaler Testdokumente treten. Maßstab ist die nachweisbare Abdeckung der risikorelevanten Anforderungen, unabhängig vom verwendeten Formular.
Ja, ausdrücklich seit der 2nd Edition. Sie bezieht die Regulierung der Medizinprodukteindustrie ein und adressiert Produktions- und QMS-Systeme der Hersteller. Die Erstausgabe hatte eingebettete Software in Medizinprodukten noch ausgeschlossen.
Nein. Computer Software Assurance konkretisiert auf FDA-Seite das risikobasierte Testen von Produktions- und QMS-Software der Medizinproduktehersteller. Beide Werke verweisen beiläufig aufeinander, ohne sich gegeneinander zu positionieren. Die Guidance nennt GAMP 5 einmal in einer Fußnote zu den Testmethoden, und GAMP 5 führt umgekehrt die CSA-Vorarbeiten der FDA im Kapitel zum Testen und im Glossar. GAMP 5 liefert den Lebenszyklus und CSA schärft die Teststrategie, beide für denselben Nachweis.
Das regulierte Unternehmen. Es kann Lieferanten und Dienstleister einbinden und deren Nachweise nutzen, soweit es sie bewertet hat. Die Verantwortung für den validierten Zustand bleibt beim Betreiber, auch wenn Dritte Leistungen erbringen. GAMP 5 beschreibt dafür die Rollen von Prozesseigner und Systemeigner. Der Fachbereich verantwortet Intended Use und Anforderungen, die IT den Betrieb, die Qualitätseinheit die unabhängige Prüfung.
QFINITY im Kernteam der GAMP 5 2nd Edition.
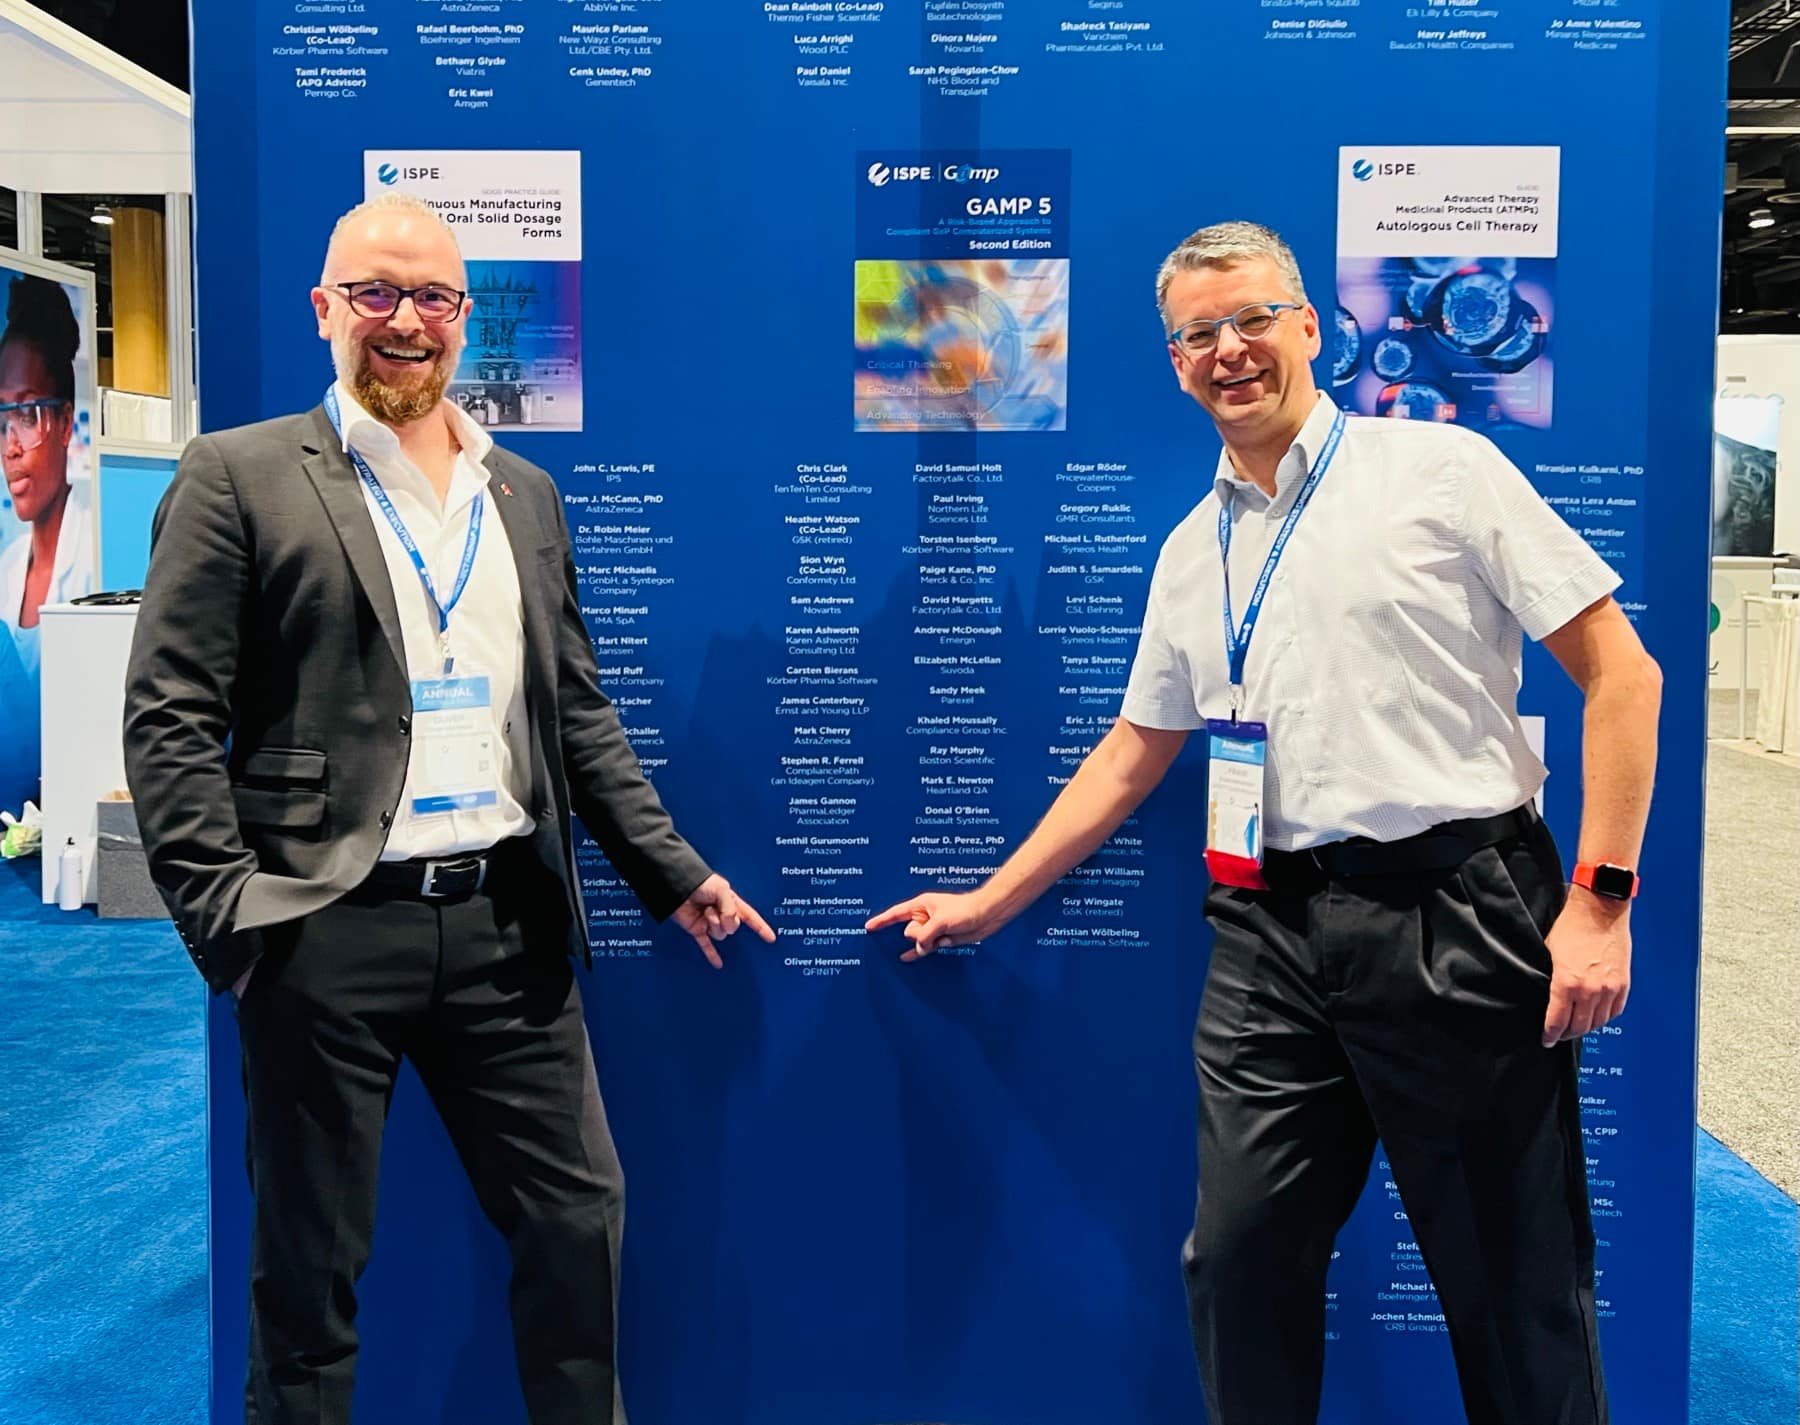
Als langjährig aktives Mitglied der ISPE GAMP Community hat QFINITY im Kernteam an Erstellung und Review des Leitfadens mitgearbeitet. Diese Erfahrung zählt in der Praxis überall dort, wo der Text Ermessensspielraum lässt: Wir kennen die Absicht hinter den Formulierungen. Am Kernteam waren auch Mitglieder des FDA-Industrie-CSA-Teams (FICSA) beteiligt; die CSA-Perspektive ist damit direkt in die 2nd Edition eingeflossen. Wie eng beide Stränge verzahnt sind, zeigt der GAMP Good Practice Guide „Testing GxP Systems“ (3rd Edition, Juli 2026). Mitglieder der FICSA wirkten daran mit, und Frank Henrichmann (QFINITY) hat ihn als Reviewer des ISPE Editorial Review Board begutachtet. Ein eigenes Kapitel behandelt computergestützte Testwerkzeuge und bewertet sie nach ISPE GAMP 5 (2nd Edition). Unsere Einordnung der 2nd Edition ist als Fachbeitrag in der Pharm. Ind. erschienen. Wie sich die Methodik im Mandat bewährt, zeigt die Fallstudie zur S/4HANA-Conversion: validiert und ohne lokale Ausfälle live gegangen.
- Beitrag zur Erstellung und zum Review der GAMP 5 2nd Edition
- Frank Henrichmann: Chair des GAMP Global Steering Committee
- Oliver Herrmann: GAMP Track Lead der ISPE Europe Annual Conference 2026
- Qualifizierte ISPE-GAMP-Trainer
- Mitwirkung am GPG „Enabling Innovation“, auf dem die 2nd Edition aufbaut
Der Leitfaden, auf den die FDA selbst verweist.
QFINITY präsentierte die 2nd Edition wenige Monate nach ihrem Erscheinen auf der 15. Offiziellen GAMP 5 Konferenz in Mannheim (2022). Auch die FDA zieht den Leitfaden seit Langem als Referenz heran. 2003 führte ihre Part-11-Guidance den GAMP 4 Guide für die Validierung an, und seit der Fassung 02/2026 nennt die CSA-Guidance die 2nd Edition bei den Testmethoden. Weder der Entwurf noch die Erstfassung enthielten diese Referenz.
Stand:
Vom Leitfaden zur gelebten Praxis.
Sprechen wir über Ihre Validierung.
Wir übersetzen GAMP 5 2nd Edition in Ihre konkrete Validierungsstrategie, von risikobasierter CSV über Computer Software Assurance und KI/ML bis hin zu Agile und Cloud/SaaS. Erstgespräch kostenfrei, etwa 30 Minuten, direkt mit einem Mitwirkenden des Kernteams. Sie nennen uns System und Kategorie, wir sagen Ihnen, welche Nachweise wir dafür als angemessen ansehen und welche Sie sich sparen können.
Erstgespräch vereinbaren
